Publicación
Una nueva estrategia para guiar a la inteligencia artificial en el diseño de moléculas
Un trabajo de investigadores del IHEM propone utilizar “puntos críticos” de las proteínas para orientar modelos de inteligencia artificial en la búsqueda de moléculas capaces de interactuar con ellas. El estudio fue publicado en el Journal of Chemical Information and Modeling.
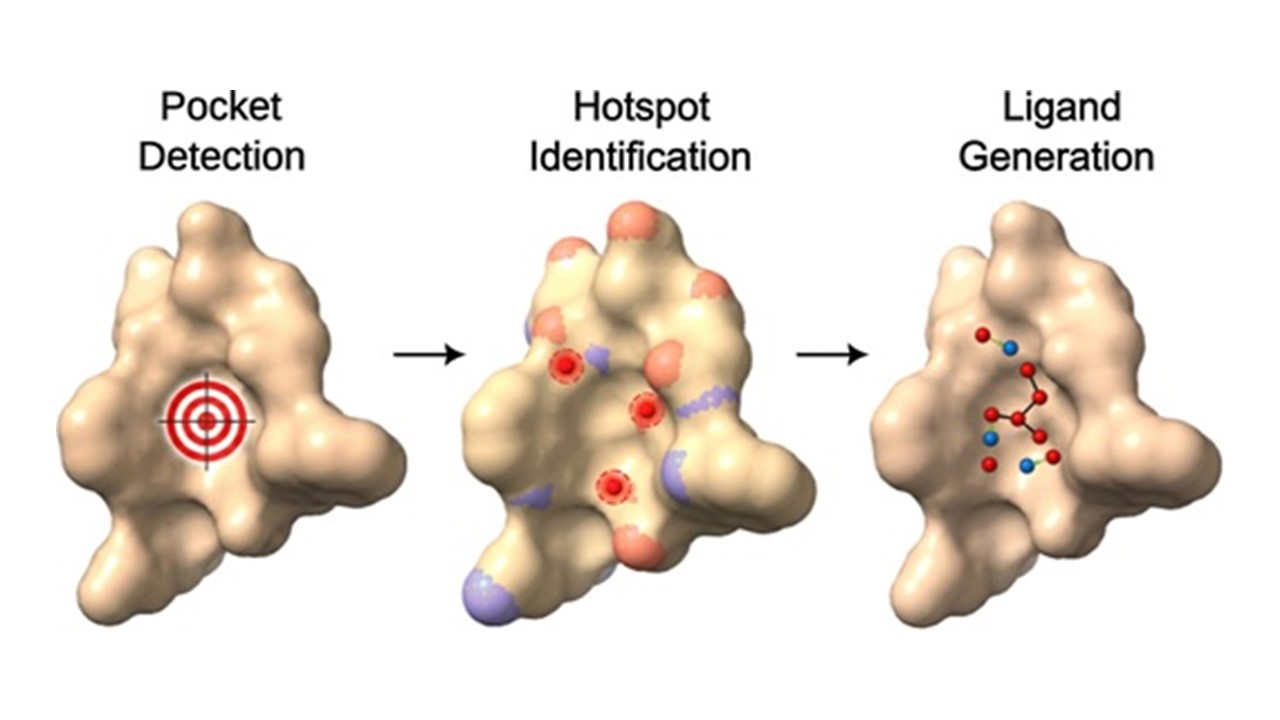
Diseñar una molécula que pueda unirse de manera adecuada a una proteína es uno de los grandes desafíos de la investigación en biología y química. Este proceso es fundamental para el desarrollo de nuevos fármacos y herramientas para estudiar enfermedades, pero encontrar las moléculas apropiadas puede requerir explorar una enorme cantidad de posibilidades.
En los últimos años, los modelos de inteligencia artificial generativa comenzaron a ofrecer nuevas herramientas para abordar este problema. Al igual que otros sistemas capaces de generar contenido a partir de ciertos parámetros, estos modelos pueden utilizar información sobre una proteína para proponer nuevas estructuras moleculares que podrían interactuar con ella.
Sin embargo, no todas las partes de una proteína son igualmente importantes para esa interacción. Algunas zonas de su estructura pueden ser especialmente relevantes porque ofrecen las condiciones necesarias para que una molécula se una de manera estable. Identificar y utilizar esa información puede ayudar a orientar mejor el proceso de diseño.
En este contexto, Diego Masone y Marcelo Caparotta, investigadores del Instituto de Histología y Embriología de Mendoza (IHEM), desarrollaron y evaluaron una estrategia denominada “condicionamiento de puntos críticos estructurales” (structural hotspot conditioning).
¿Qué son los “puntos críticos” de una proteína?
Para entender la propuesta, podemos imaginar una proteína como una estructura tridimensional con distintas cavidades, superficies y zonas de interacción. Algunas de esas regiones funcionan como lugares particularmente favorables para que otra molécula se acerque y establezca contactos.
Los investigadores buscaron aprovechar precisamente esa información para darle al modelo de inteligencia artificial indicaciones más precisas sobre dónde y cómo debería buscar.
Para ello, estudiaron tres estrategias diferentes para identificar estos puntos de referencia a nivel atómico. Entre ellas se incluyeron métodos basados en la interacción entre moléculas, en la identificación de estructuras químicas relevantes —conocidas como farmacóforos— y en la predicción de sitios donde pueden formarse enlaces de hidrógeno.
Estas estrategias fueron incorporadas a MolSnapper, un modelo generativo basado en difusión, y evaluadas mediante un conjunto estandarizado de estructuras proteína-ligando conocido como CrossDocked2020.
Guiar la generación para obtener mejores candidatos
Los investigadores analizaron las moléculas generadas desde diferentes perspectivas. No solo estudiaron qué tan bien podían unirse a la proteína, sino también si presentaban características químicas adecuadas, estructuras plausibles y suficiente diversidad.
Los resultados mostraron que incorporar de manera explícita estos puntos críticos permite modificar y controlar el comportamiento del modelo generativo. De esta manera, es posible orientar la búsqueda hacia diferentes objetivos, por ejemplo, priorizando moléculas con una mayor afinidad por la proteína sin perder de vista que también deben ser químicamente viables.
Esta posibilidad resulta especialmente interesante porque el diseño molecular no consiste simplemente en encontrar una molécula que se una a una proteína. También es necesario que esa molécula tenga características químicas y estructurales que la hagan un candidato razonable para continuar siendo estudiado.
Un ejemplo en una proteína de interés
Para poner a prueba la estrategia en un escenario más complejo, los investigadores realizaron además un estudio de caso sobre Ube2T, una proteína que presenta un bolsillo alostérico superficial.
En este contexto, la utilización alternada de diferentes estrategias de identificación de puntos críticos permitió explorar distintas posibilidades y priorizar candidatos a ligandos, es decir, moléculas capaces de interactuar con la proteína.
El trabajo muestra así que los puntos críticos estructurales pueden convertirse en una herramienta flexible para orientar los modelos generativos y explorar de manera más eficiente el enorme espacio de posibilidades que existe al diseñar nuevas moléculas.
Inteligencia artificial y diseño molecular
El estudio de Masone y Caparotta aporta una nueva forma de aprovechar los modelos generativos basados en difusión para el diseño molecular. En lugar de dejar que el modelo explore las posibilidades sin una orientación específica, la estrategia incorpora información sobre las características estructurales más relevantes de la proteína.
En términos sencillos, se trata de darle a la inteligencia artificial mejores pistas para buscar.
Esta aproximación puede contribuir al desarrollo de herramientas computacionales cada vez más precisas para el diseño de moléculas y para la investigación de las interacciones entre proteínas y otras sustancias.
Imagen enviada por el equipo de investigación del IHEM elegida como portada de la revista donde se publicó el artículo
Referencia bibliográfica
- Título: Structural Hotspot Conditioning for Diffusion-Based Molecular Design
- Autores: Diego Masone, Marcelo Caparotta
- Fecha: 21/05/26
- Revista: Journal of Chemical Information and Modeling
- DOI: https://doi.org/10.1021/acs.jcim.6c00424